木浆复合水刺非织造布生物相容性评估
旗下实验室资质

CMA资质认定
中国计量认证
CNAS认可
国家实验室认可
AAA诚信
3A诚信单位
ISO资质
拥有ISO资质认证
专利证书
众多专利证书
会员理事单位
理事单位
技术概述
木浆复合水刺非织造布是以天然木浆短纤维与化学纤维(如聚酯纤维、粘胶纤维、聚烯烃纤维等)为原料,通过高压微细水流喷射缠结工艺使纤维相互抱合固网而成的一种复合非织造材料。该材料兼具木浆纤维优异的吸液性、柔软性与化学纤维良好的强力、耐磨性,具有不掉屑、吸液速度快、蓬松柔软、手感舒适等特点,广泛应用于医用敷料、手术洞巾、消毒湿巾、个人护理用品等与人体皮肤、黏膜甚至创面直接接触的领域。
由于该类产品在使用过程中会与人体组织发生直接或间接接触,其安全性直接关系到使用者的健康,因此必须依据ISO 10993系列标准以及GB/T 16886系列标准开展系统的生物相容性评估。木浆复合水刺非织造布生物相容性评估主要通过体外细胞试验、动物体内试验以及化学分析等手段,评价材料在接触人体后是否会引起细胞毒性、皮肤刺激、致敏、溶血等不良生物学反应,为产品的安全性设计、注册申报和质量控制提供科学依据。
检测样品
用于生物相容性评估的样品应具有代表性,一般以最终产品形态或与最终产品相同工艺和配方制备的样品送检。样品的采集、包装与运输过程应避免污染和外来化学物质的干扰,具体要求包括:
- 成品样品:医用湿巾、敷料贴、手术洞巾等以最终销售形态送检的木浆复合水刺非织造布制品;
- 原材料样品:未经后加工的木浆复合水刺非织造布卷材或裁片,用于材料筛选与配方改进阶段的风险评估;
- 不同灭菌状态的样品:如经环氧乙烷灭菌、辐照灭菌处理前后的样品,需分别评估灭菌剂残留及灭菌工艺对生物安全性的影响;
- 样品数量:根据检测项目数量确定,细胞毒性、刺激、致敏等试验对样品面积或质量均有最低要求,送检前建议与检测机构确认具体需求;
- 样品信息:应提供产品名称、型号规格、主要成分、生产工艺、预期用途及接触类型(皮肤接触、黏膜接触、创面接触等)等背景资料。
检测项目
木浆复合水刺非织造布生物相容性评估的检测项目依据产品的预期用途和接触时间(短期接触、长期接触、持久接触)进行选择,常见的检测项目包括:
- 体外细胞毒性试验:评价材料浸提液对L929小鼠成纤维细胞等细胞的生长抑制和毒性作用;
- 皮肤刺激试验:评价材料与完整或破损皮肤接触后是否引起红斑、水肿等刺激性反应;
- 皮肤致敏试验:通过豚鼠最大剂量法或小鼠局部淋巴结试验评估材料潜在的迟发型超敏反应;
- 皮内反应试验:评价材料浸提液注射后对局部组织的刺激作用;
- 急性全身毒性试验:评估材料可沥滤物经口或经皮途径对实验动物的全身毒性影响;
- 溶血试验:评价材料与血液接触后是否引起红细胞破裂;
- 遗传毒性试验:包括细菌回复突变试验、染色体畸变试验等,评估材料的致突变风险;
- 热原与细菌内毒素检测:评估材料中致热物质的存在情况;
- 化学表征分析:包括pH值、可沥滤物、重金属含量、环氧乙烷残留、荧光增白剂及有机挥发物等风险物质的筛查。
检测方法
木浆复合水刺非织造布生物相容性评估采用体外试验与体内试验相结合、生物学试验与化学分析相结合的策略,主要检测方法如下:
- 细胞毒性检测:采用浸提液法(MTT法或中性红摄取法),按GB/T 16886.5/ISO 10993-5规定,以含血清培养基或生理盐水等作为浸提介质,在37℃条件下制备浸提液,与细胞共培养后通过测定细胞活性判定毒性级别;
- 皮肤刺激检测:按GB/T 16886.10/ISO 10993-10采用家兔皮肤刺激试验或体外皮肤重建模型替代方法进行评价;
- 致敏检测:按GB/T 16886.10采用豚鼠最大剂量试验(GPMT)或小鼠局部淋巴结试验(LLNA)进行评估;
- 皮内反应检测:按GB/T 16886.23将材料浸提液注射于家兔皮内,观察局部红斑和水肿反应并进行评分;
- 溶血检测:按GB/T 16886.4采用直接接触法或浸提液法与抗凝兔血共孵育,测定溶血率;
- 化学分析:采用电感耦合等离子体质谱法测定重金属元素,气相色谱法测定环氧乙烷残留,高效液相色谱法及气相色谱-质谱联用法筛查可沥滤物与有机残留物质。
检测仪器
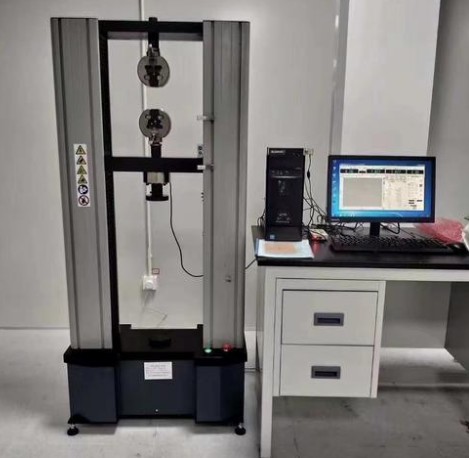
木浆复合水刺非织造布生物相容性评估涉及细胞生物学、动物实验和化学分析等多个技术平台,常用仪器设备包括:
- 二氧化碳培养箱:用于细胞毒性试验中细胞的恒温恒湿培养;
- 倒置生物显微镜:用于细胞形态观察与生长状态评估;
- 全自动酶标仪:用于MTT法细胞活性及内毒素等项目的吸光度测定;
- 生物安全柜与超净工作台:为细胞操作及浸提液制备提供无菌环境;
- 压力蒸汽灭菌器:用于试验器具、培养基及浸提容器的灭菌处理;
- 电感耦合等离子体质谱仪(ICP-MS):用于重金属元素的痕量分析;
- 气相色谱-质谱联用仪(GC-MS)与高效液相色谱仪(HPLC):用于环氧乙烷残留及可沥滤物的定性与定量分析;
- 紫外-可见分光光度计:用于溶血率等项目的比色测定;
- 恒温摇床、离心机及动物实验设施:满足浸提液制备和体内试验的操作需求。
应用领域
木浆复合水刺非织造布生物相容性评估的结果直接服务于产品质量控制、医疗器械注册及下游应用领域的安全准入,主要应用方向包括:
- 医疗领域:医用敷料、手术洞巾、手术衣、医用消毒湿巾、口腔护理材料等医疗器械产品的生物学评价;
- 卫生用品领域:婴儿湿巾、女性护理湿巾、卸妆棉、一次性卫生用品等与皮肤、黏膜接触产品的安全性验证;
- 产品研发与配方改进:为木浆与纤维配比优化、粘合剂选择、后整理工艺调整提供生物安全性数据支持;
- 质量控制与供应商管理:生产企业对原材料批次进行生物相容性抽检,确保供应链质量稳定可控;
- 法规符合与市场准入:为产品注册备案、出口认证及招投标活动提供生物学评价依据。
常见问题
问题一:木浆复合水刺非织造布生物相容性评估的检测周期是多久?
木浆复合水刺非织造布生物相容性评估的检测周期一般为7-15个工作日,具体时长受多方面因素影响。首先,检测项目数量是影响周期的首要因素,仅开展细胞毒性单项试验与同时开展细胞毒性、刺激、致敏等系列试验相比,所需时间差异较大;其次,样品数量和批次越多,浸提液制备与平行试验的工作量相应增加;再次,方法复杂程度不同,体外细胞试验周期相对较短,而涉及动物实验的致敏、刺激等项目因需要观察期,整体周期会有所延长;此外,若客户有加急需求,实验室可根据实际情况安排优先排产,缩短交付时间。建议在委托检测前与机构充分沟通评估方案,以便合理安排检测计划。
问题二:木浆复合水刺非织造布生物相容性评估的检测价格是多少?
木浆复合水刺非织造布生物相容性评估的费用因项目组合不同而存在较大差异,无法一概而论。影响价格的主要因素包括:所选检测项目的种类与数量,如仅开展细胞毒性单项试验与开展全套生物学评价的费用差别明显;检测方法的复杂程度,涉及动物实验、遗传毒性筛查的项目投入成本较高;送检样品的数量与批次情况;检测周期的要求,加急服务通常需要额外付费;以及是否需要附加化学表征、可沥滤物研究等延伸服务。建议客户根据产品的预期用途和接触性质确定评估方案后,联系我们的技术顾问沟通具体需求,获取针对性的报价方案。
问题三:木浆复合水刺非织造布生物相容性评估测试需要什么资质?
我们旗下拥有CMA和CNAS资质,检测能力范围覆盖非织造材料及医疗卫生用品的生物学评价相关项目。依托完善的实验条件,实验室配备细胞生物学、动物实验及化学分析等全套技术平台,工程师团队熟悉ISO 10993和GB/T 16886系列标准要求,可根据产品预期用途设计科学合理的评价方案,确保检测过程规范、数据准确可靠。客户在委托检测时仅需提供样品及相关产品信息,我们将依据标准流程完成各项评估工作,并可针对法规符合性问题提供专业的技术咨询支持。
问题四:木浆复合水刺非织造布生物相容性评估应如何选择检测项目?
检测项目的选择应基于产品的预期用途、接触部位和接触时间进行风险分析。一般而言,与完整皮肤短期接触的产品(如普通湿巾基材)建议至少开展细胞毒性、皮肤刺激和致敏三项基础试验;与黏膜或创面接触的产品(如医用敷料)还需增加皮内反应、急性全身毒性或溶血等项目;长期接触或植入用途的产品则需进一步开展亚慢性毒性、遗传毒性等扩展评价。建议委托方提供产品说明和使用场景信息,由检测机构协助制定符合标准要求的项目组合。
问题五:木浆复合水刺非织造布的浸提液应如何制备?
浸提液制备是生物学试验的关键前处理环节。通常按照GB/T 16886.12/ISO 10993-12的规定,根据材料特性选择含血清培养基、生理盐水或注射用水等浸提介质,按照标准浸提比例在37℃条件下浸提24小时左右。对于木浆复合水刺非织造布这类高吸水性材料,应注意样品的裁剪方式与浸提比例的换算,确保浸提充分且具有代表性;若产品经过灭菌处理,浸提液制备应在无菌条件下完成,避免微生物污染造成假阳性结果干扰判定。
问题六:木浆复合水刺非织造布与普通水刺非织造布的生物相容性评估有何区别?
两者的评价框架均依据ISO 10993/GB/T 16886系列标准,差异主要源于材料组成。木浆复合水刺非织造布引入了大量天然木浆纤维,并可能使用粘合剂、柔软剂、荧光增白剂等助剂,材料中的可沥滤物谱更为复杂,因此在化学表征环节需重点关注木浆漂白过程残留物、加工助剂迁移及重金属本底水平;同时木浆纤维含有天然杂质成分,可能对细胞毒性结果产生影响,需通过化学筛查与生物学试验相结合的方式综合评判其安全性。
问题七:生物相容性评估完成后是否需要定期复测?
生物相容性评估并非一次检测终身有效。当产品出现原材料供应商或配方变更、生产工艺重大调整、灭菌方式改变、预期用途变化或相关标准更新等情况时,均应重新开展相应项目的评估,以确认变更未引入新的生物学风险。此外,对于已注册的医疗器械产品,在法规要求的延续注册或变更注册环节,也可能需要补充生物相容性资料。建议企业建立材料变更管理档案,及时与检测机构沟通评估需求,动态保障产品的生物安全性。