药物元素杂质评估
旗下实验室资质

CMA资质认定
中国计量认证
CNAS认可
国家实验室认可
AAA诚信
3A诚信单位
ISO资质
拥有ISO资质认证
专利证书
众多专利证书
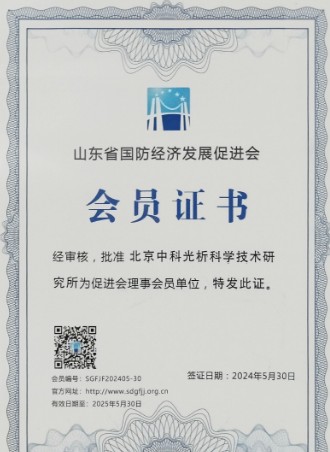
会员理事单位
理事单位
技术概述
药物元素杂质评估是现代药品质量控制体系中至关重要的技术环节,主要针对药品在生产、储存和包装过程中可能引入的无机元素杂质(如铅、砷、镉、汞、钴、镍、钒等)进行系统性识别、定量分析与安全性评价。元素杂质的来源十分广泛,包括原料药合成过程中使用的金属催化剂、辅料自身携带的痕量元素、生产设备与管道的金属溶出、纯化水系统引入的污染物,以及包装材料中元素向药品的迁移等。由于部分元素杂质在人体内具有蓄积毒性,可能造成器官损伤、神经系统损害甚至致癌风险,因此全球主要药监机构均对药品中的元素杂质实施严格的限度管理。
国际人用药品注册技术协调会(ICH)发布的Q3D元素杂质指导原则是目前药物元素杂质评估的核心技术文件,其将元素杂质按照毒理学数据和给药途径划分为不同类别:1类元素(砷、镉、汞、铅)毒性显著,必须对所有药品进行评估;2类元素根据出现概率分为2A类(钴、镍、钒)和2B类(铊、金、钯、铱、锇、铑、钌、硒、银、铂);3类元素(锂、锑、钡、钼、铜、锡、铬以及铁、锰、锌、钾、钙、钠、铝等)在口服给药途径下毒性相对较低,但对注射剂、吸入制剂等给药途径仍需重点关注。评估过程中需结合每日允许暴露量(PDE)计算元素杂质的安全浓度限度。
与传统的重金属限度检查法相比,现代药物元素杂质评估采用基于风险的理念,通过科学评估元素杂质的潜在来源、实际含量水平以及药品每日最大摄入量,进行综合判定。该方法具有特异性强、灵敏度高、可准确定量的优势,已成为美国药典USP<232>、USP<233>、欧洲药典5.20以及中国药典相关通则共同认可的技术要求,是药品注册申报、生产放行和稳定性研究不可或缺的技术支撑。
检测样品
药物元素杂质评估适用于药品全生命周期中各类样品的检测分析,常见的检测样品类型包括:
- 原料药(API):化学合成原料药、发酵来源原料药、动植物提取物等;
- 药用辅料:填充剂、黏合剂、崩解剂、润滑剂、着色剂、矫味剂、防腐剂等;
- 制剂成品:片剂、胶囊剂、颗粒剂、注射剂、口服液体制剂、软膏剂、吸入制剂、透皮贴剂等;
- 中间体与起始物料:合成路线中的关键中间体、催化剂残留样品等;
- 直接接触药品包装材料:玻璃瓶、塑料瓶、胶塞、铝箔、复合膜等浸出物研究样品;
- 工艺用水:纯化水、注射用水等制药用水样品;
- 中药材、中药饮片及中药提取物;
- 生物制品、疫苗、抗体药物等特殊品类样品。
送检样品一般需保证代表性、均匀性和充足的取样量,对于易降解、易吸潮或含挥发性成分的样品,建议采用避光、密封、低温等适当的保存和运输方式,以确保检测结果的准确可靠。
检测项目
药物元素杂质评估的检测项目依据ICH Q3D指导原则和各国药典要求进行设置,主要包括以下几类:
- 1类元素(必须评估):砷、镉、汞、铅;
- 2A类元素(必须评估):钴、镍、钒;
- 2B类元素(根据使用情况评估):铊、金、钯、铱、锇、铑、钌、硒、银、铂;
- 3类元素(口服途径可豁免,其他途径需评估):锂、锑、钡、钼、铜、锡、铬;
- 其他元素(根据风险评估需要选择性评估):铁、锰、锌、钾、钙、钠、铝、钨、锌、硼、钛等;
- 针对特定工艺的定制化元素组合:如加氢工艺关注钯、铂、铑、钌,发酵工艺关注铁、锌、钼等。
检测项目应根据药品的实际处方组成、生产工艺、给药途径和每日最大用量进行科学筛选,必要时可结合供应商数据、文献资料和实测结果开展全面的元素杂质风险识别,确保评估范围覆盖所有潜在风险元素。
检测方法
药物元素杂质评估以灵敏、准确、多元素同时测定为技术目标,常用的检测方法包括:
- 电感耦合等离子体质谱法(ICP-MS):灵敏度最高,可同时测定数十种元素,检测限可达ppt级,适用于绝大多数元素杂质的痕量分析,是元素杂质定量分析的首选方法;
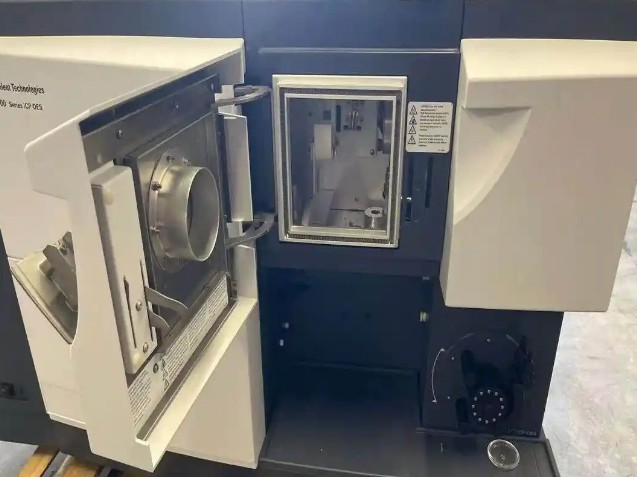
- 电感耦合等离子体发射光谱法(ICP-OES):灵敏度高、线性范围宽、抗干扰能力强,适用于含量较高元素的多元素同时测定,常与ICP-MS联合使用;
- 原子吸收分光光度法(AAS):包括火焰原子吸收法(FAAS)、石墨炉原子吸收法(GFAAS)、氢化物发生原子吸收法(HG-AAS)和冷原子吸收法(测汞),适用于单一元素的精准测定;
- X射线荧光光谱法(XRF):无需复杂前处理,可快速筛查样品中的元素组成,适用于工艺筛选和初步风险评估。
样品前处理是影响检测结果准确性的关键步骤,常用手段包括微波消解、高压密闭罐消解、干法灰化以及直接稀释法等,前处理方案的选择需综合考虑样品基质、目标元素特性和回收率要求。对于挥发性元素(如汞)或易污染元素,需采用针对性的消解条件和分析策略。
正式检测前,实验室会按照药典和相关指导原则要求对方法进行验证或确认,验证参数涵盖专属性、线性与范围、准确度(加样回收)、精密度(重复性、中间精密度)、检测限、定量限和耐用性等,确保方法满足预定用途。检测过程中同步进行空白对照、标准曲线、加标回收、质控样品和内标校正等质量控制措施,保障数据完整性和结果可靠性。
检测仪器
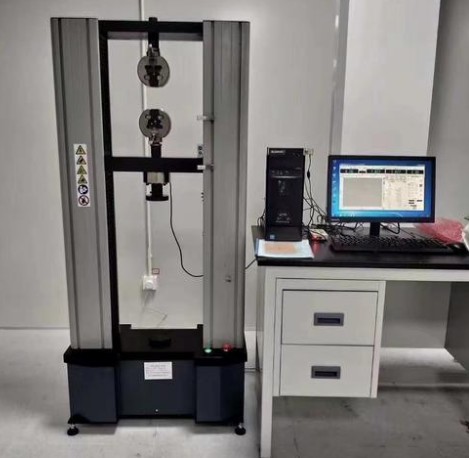
为保证药物元素杂质评估结果的精准性与权威性,实验室配备了完善的现代化分析仪器设备体系:
- 电感耦合等离子体质谱仪(ICP-MS):具备碰撞反应池技术,可有效消除多原子离子干扰,实现超痕量元素精准定量;
- 电感耦合等离子体发射光谱仪(ICP-OES):配备轴向和径向双观测模式,满足不同浓度水平元素的测定需求;
- 原子吸收分光光度计:配置火焰、石墨炉及氢化物发生系统,覆盖常规与痕量元素分析;
- 测汞仪(直接进样冷原子吸收/热分解汞分析仪):专用于汞元素的高灵敏度测定;
- 微波消解仪与高压消解罐:提供安全、高效、低空白的全封闭样品前处理能力;
- X射线荧光光谱仪:用于元素快速无损筛查;
- 超纯水制备系统、高精度分析天平、洁净样品前处理室等配套设备,从源头控制环境污染和交叉污染。
应用领域
药物元素杂质评估技术服务广泛应用于医药行业的多个领域,为药品研发、注册与生产提供全面支撑:
- 药品注册申报:为创新药、仿制药申报提供符合ICH Q3D要求的元素杂质研究数据和风险评估资料;
- 原料药与辅料质量控制:帮助制药企业和供应商评估物料中元素杂质水平,建立企业内控标准;
- 制剂成品放行检验:对药品中元素杂质进行批检验,确保产品符合药典限度要求;
- 元素杂质风险评估:基于处方、工艺、供应商数据和实测结果,协助企业完成元素杂质控制策略制定;
- 包装材料相容性研究:评估直接接触药品包装材料中元素向药品迁移的风险;
- 稳定性研究与变更评估:考察储运条件和工艺变更对元素杂质水平的影响;
- 中药与天然药物质量控制:针对中药材及制剂中重金属及有害元素进行综合评价;
- 医疗器械、药包材、化妆品、食品和保健品等相关领域的元素分析支持。
常见问题
问题一:药物元素杂质评估的检测周期是多久?
药物元素杂质评估的检测周期一般为7-15个工作日。具体周期受多方面因素影响:检测项目的数量是首要因素,仅评估1类元素(砷、镉、汞、铅)与全面评估多类元素组合所需的时间差异明显;样品数量越多,前处理和上机分析的时间相应延长;方法复杂程度也会影响周期,常规药典方法可直接执行,而特殊基质样品可能需要额外的方法开发与验证时间;此外,如客户有加急需求,可与实验室沟通安排优先处理,缩短交付时间。建议在送检前与技术人员充分沟通,明确检测范围和时间要求。
问题二:药物元素杂质评估的检测价格是多少?
药物元素杂质评估的检测费用受多重因素共同影响,主要包括:检测项目的数量与种类,评估单一元素与评估全套元素组合的成本差异较大;所选用的检测方法,ICP-MS、ICP-OES、AAS等不同方法的技术成本不同;样品数量与样品基质类型,复杂基质样品需要更繁琐的前处理流程;检测周期要求,加急服务可能产生额外费用;以及是否需要额外的风险评估报告编制、方法开发验证等增值技术服务。建议您结合具体检测需求与我们联系咨询,我们将根据实际情况为您提供详细的报价方案。
问题三:药物元素杂质评估测试需要什么资质?
我们旗下拥有CMA和CNAS资质,检测能力范围覆盖药物元素杂质评估相关的多项检测方法与技术指标,可满足不同客户的检测需求。实验室建立了完善的质量管理体系,配备了电感耦合等离子体质谱仪、电感耦合等离子体发射光谱仪、原子吸收分光光度计等先进仪器设备,并拥有由资深技术专家组成的专业检测团队,具备丰富的药物分析和方法验证经验。客户在选择服务时,可根据报告的用途确认相应的资质需求,我们会为您匹配最合适的服务方案。
问题四:药物元素杂质评估主要依据哪些法规和指导原则?
药物元素杂质评估主要依据ICH Q3D元素杂质指导原则,该文件规定了元素杂质的分类、每日允许暴露量(PDE)以及基于风险的评估和控制策略。各国药典也有相应要求,包括美国药典USP<232>(元素杂质限度)和USP<233>(元素杂质测定方法)、欧洲药典5.20章节以及中国药典相关通则。此外,不同国家和地区的药品注册法规对元素杂质研究资料的要求也存在一定差异,建议根据目标市场选择适用的技术标准开展评估工作。
问题五:元素杂质评估与传统重金属检查有什么区别?
传统重金属检查法是以硫化物沉淀显色反应为基础的限度试验,通常以铅为参照进行总量粗略控制,存在特异性差、灵敏度低、无法区分单一元素、易受基质干扰等局限。而现代元素杂质评估采用ICP-MS等仪器分析方法,能够对每一种目标元素进行单独、准确的定量测定,检测限可达ppb甚至ppt级别,并结合给药途径、每日最大用量和PDE值进行科学的风险判定,评估结论更加客观、精准,已逐步取代传统重金属检查法成为国际主流的技术要求。
问题六:进行药物元素杂质评估时需要提供哪些信息和样品?
为保障评估的科学性和针对性,送检时建议提供以下信息:药品的处方组成、生产工艺概述(特别是是否使用金属催化剂)、给药途径、每日最大用量、包装材料信息等;样品方面需提供足量的代表性样品,固体制剂一般建议提供一定数量的完整制剂,原料药和辅料需保证取样均匀。如已有供应商元素数据或历史检测结果,也可一并提供,以便实验室合理设计检测方案,避免不必要的重复检测。
问题七:什么是元素杂质风险评估?如何开展?
元素杂质风险评估是指基于药品的处方、工艺、设备和包装等潜在来源,系统识别可能引入的元素杂质,评估其实际水平并确定控制策略的过程。通常的开展步骤包括:首先根据生产工艺识别潜在风险元素(如使用钯催化剂则需关注钯);其次收集供应商数据、文献数据或通过实测确定各来源的元素杂质水平;然后结合药品每日最大摄入量计算各元素的实际暴露量,并与PDE值比较;最后根据评估结果确定是否需要额外的控制措施,如建立内控限度、加强供应商管理或调整生产工艺。通过科学的风险评估,可以在保证药品安全性的前提下优化检测项目,降低质量控制成本。