原料药有关物质液质联用测定
旗下实验室资质

CMA资质认定
中国计量认证
CNAS认可
国家实验室认可
AAA诚信
3A诚信单位
ISO资质
拥有ISO资质认证
专利证书
众多专利证书
会员理事单位
理事单位
技术概述
原料药有关物质液质联用测定是药物质量研究与质量控制领域的核心技术之一。有关物质是指原料药在合成、储存、运输过程中可能存在的起始原料、中间体、副产物、降解产物以及各种杂质,这些物质的含量水平直接影响药品的安全性和有效性。传统的液相色谱法(HPLC)配合紫外检测器或二极管阵列检测器,虽然能够实现杂质的分离与定量,但对于结构未知、紫外吸收较弱或含量极低的杂质,往往难以给出准确的定性信息。
液质联用技术(LC-MS)将高效液相色谱的分离能力与质谱的高灵敏度、高选择性检测能力有机结合,既能够对复杂基质中的痕量杂质进行精准定量,又可以通过质谱提供的分子量、碎片离子信息推测杂质结构,为杂质的来源分析和工艺改进提供科学依据。在ICH Q3A、ICH Q3B、ICH M7以及各国药典的指导原则框架下,液质联用测定已成为原料药杂质谱研究、基因毒性杂质分析、痕量杂质定量不可缺少的分析手段,广泛应用于新药申报、仿制药一致性评价以及药品上市后的持续质量监控。
与单一色谱方法相比,液质联用测定具有以下显著优势:第一,检测灵敏度高,可达纳克甚至皮克级别,满足痕量杂质控制要求;第二,定性能力强,通过一级质谱和二级质谱碎片信息,可推断未知杂质的分子结构和转化路径;第三,选择性好,借助多反应监测(MRM)模式,可有效排除基质干扰,提高定量准确性;第四,分析效率高,能够在一个方法中同时完成多种杂质的筛查、鉴定与定量。
检测样品
原料药有关物质液质联用测定适用于多种类型的原料药样品,主要包括:
- 化学合成类原料药:如心血管类、抗感染类、抗肿瘤类、神经系统类小分子化学原料药;
- 半合成类原料药:如 β-内酰胺类抗生素、大环内酯类抗生素等;
- 天然产物提取类原料药:如植物来源的生物碱、苷类、萜类活性成分;
- 多肽与寡核苷酸类原料药:如合成多肽、核酸药物单体;
- 无菌原料药与发酵来源原料药;
- 制剂中的原料药组分以及工艺过程中的中间体、粗品、母液、回收溶剂等研究样品。
送检样品一般要求为干燥、密封、避光保存的状态,并提供必要的结构信息、合成路线、溶解性说明以及已有的分析方法资料,以便实验室有针对性地开展方法开发与优化。
检测项目
围绕原料药杂质控制的需求,液质联用测定可覆盖的检测项目包括:
- 工艺杂质分析:起始原料残留、反应中间体、副反应产物、催化剂及配体残留;
- 降解杂质分析:水解产物、氧化降解产物、光降解产物、热降解产物的鉴定与定量;
- 基因毒性杂质与致突变杂质检测:如烷基磺酸酯类、芳香胺类、亚硝胺类杂质;
- 元素杂质辅助分析中涉及的有机配体杂质;
- 未知杂质的结构鉴定与分子量确证;
- 杂质谱研究:系统梳理原料药中所有杂质的来源、结构与含量分布;
- 强制降解试验研究:酸、碱、氧化、高温、光照条件下降解行为的评价;
- 痕量杂质的定量分析与方法验证。
根据杂质的风险等级不同,检测限、定量限、线性范围、回收率、精密度等方法学指标将按照药典及ICH指导原则进行验证,确保测定结果的可靠性与可追溯性。
检测方法
原料药有关物质液质联用测定通常包含方法开发、方法优化与方法验证三个阶段。整体技术流程如下:
第一步为样品前处理。根据原料药的理化性质,选择合适的溶剂进行溶解稀释,必要时采用固相萃取、液液萃取等净化手段降低基质效应,同时避免样品在处理过程中发生进一步降解。
第二步为色谱条件建立。选用合适的色谱柱(如C18、苯基柱、HILIC柱等),优化流动相体系、梯度程序、柱温与流速,使主成分与各杂质之间获得良好分离。对于液质联用系统,流动相需兼容质谱检测,通常采用挥发性的甲酸铵、乙酸铵缓冲盐体系。
第三步为质谱条件优化。根据目标化合物的电离特性选择电喷雾电离(ESI)或大气压化学电离(APCI)源,确定正离子或负离子检测模式,优化毛细管电压、雾化气压力、干燥气温度等参数。对于定量分析,采用多反应监测(MRM)模式提高灵敏度和选择性;对于未知杂质鉴定,采用全扫描与子离子扫描相结合的方式获取结构信息。
第四步为方法学验证。按照《中国药典》、ICH Q2(R2)等指导原则,对专属性、线性与范围、准确度、精密度、检测限、定量限、溶液稳定性、耐用性等指标进行系统验证,确保方法适用于相应杂质限度的控制要求。
第五步为样品测定与数据分析。采用外标法或标准加入法对杂质进行定量,报告各杂质的含量、相对保留时间、质谱特征离子等信息,并对超出鉴定限度的杂质进行结构解析与安全性评估建议。
检测仪器
液质联用测定依托高分辨率、高灵敏度的分析仪器平台完成,常用仪器配置包括:
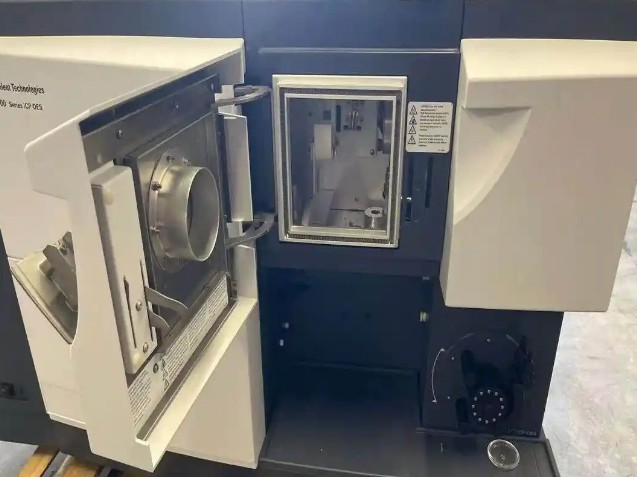
- 三重四极杆液质联用仪(LC-MS/MS):适用于已知目标杂质的高灵敏度定量分析,是痕量杂质与基因毒性杂质控制的主力设备;
- 四极杆-飞行时间高分辨质谱仪(Q-TOF LC-MS):适用于未知杂质的精确分子量测定与结构推测;
- 静电场轨道阱高分辨质谱仪(LC-Orbitrap MS):提供超高质量分辨率,用于复杂杂质谱的深度解析;
- 离子阱质谱仪:适合多级质谱碎片分析,辅助结构确证;
- 超高效液相色谱系统(UPLC/UHPLC):与质谱联用,提升分离效率与通量;
- 配套设备:全自动进样器、柱温箱、氮吹仪、固相萃取装置、超纯水系统等。
所有仪器均定期进行校准与期间核查,并按照数据完整性要求进行审计追踪管理,保障检测数据的规范性与可靠性。
应用领域
原料药有关物质液质联用测定在医药产业多个环节中发挥着重要作用:
- 新药研发:支持创新药候选化合物的杂质谱研究和结构确证,为临床前安全性评价提供数据支撑;
- 仿制药开发与一致性评价:对参比制剂与自制样品进行杂质对比研究,证明质量一致性;
- 药品注册申报:为新药上市申请(NDA)、仿制药申请(ANDA)提供符合法规要求的杂质研究资料;
- 工艺开发与优化:跟踪不同合成路线、不同工艺条件下杂质的变化规律,指导工艺参数调整;
- 稳定性研究:在长期试验与加速试验条件下监控降解杂质的增长趋势,确定有效期与包装条件;
- 偏差与超标结果调查:对生产过程中出现的异常杂质进行快速鉴定,查明来源并制定纠正措施;
- 供应商质量管理:对原料药供应商批次间杂质水平进行比对评估;
- 药典标准与内控标准建立:为制定科学合理的杂质限度提供实验依据。
常见问题
问题一:原料药有关物质液质联用测定的检测周期是多久?
原料药有关物质液质联用测定的检测周期一般为7-15个工作日。实际周期会受到多方面因素的影响:一是检测项目的数量与复杂程度,若仅针对个别已知杂质进行定量,周期相对较短;若涉及杂质谱研究、未知杂质结构鉴定或完整的方法开发与方法学验证,所需时间会相应延长。二是样品数量,批量送检时需按顺序安排分析。三是方法成熟度,已有成熟方法可直接套用时进度较快,需从头开发方法时则需增加条件摸索与优化时间。四是是否涉及强制降解试验等附加研究内容。如项目时间紧迫,可与实验室沟通安排加急处理,实验室将合理调配仪器与人员资源,尽量压缩交付周期,具体时间以双方确认的方案为准。
问题二:原料药有关物质液质联用测定的检测价格是多少?
原料药有关物质液质联用测定的费用受多种因素综合影响,无法一概而论。影响价格的主要因素包括:检测项目的数量与类型,例如单一杂质的定量与系统的杂质谱研究、基因毒性杂质筛查在工作量上差异较大;所采用的方法类型,常规已有方法与需要全新开发并验证的方法成本不同;样品的数量与批次;质谱采集模式的复杂程度,如高分辨质谱结构鉴定与常规三重四极杆定量的人力与机时投入不同;以及检测周期的要求,加急服务通常需要额外安排资源。为获得准确的报价,建议在咨询时提供原料药的基本信息、检测目的、目标杂质情况或相关文献方法,技术团队将根据具体需求评估工作量并出具正式的报价方案。
问题三:原料药有关物质液质联用测定测试需要什么资质?
我们旗下拥有CMA和CNAS资质,检测能力覆盖原料药有关物质液质联用测定相关领域,能够满足药品研发企业、生产企业、科研院所等不同客户的检测需求。在资质能力范围内,实验室建立了完善的质量管理体系,从样品接收、方法开发、仪器分析到数据审核与报告签发,均执行标准化的操作规程。技术团队由具有药学、分析化学背景的资深工程师组成,具备丰富的杂质鉴定与方法验证经验。实验室配置了三重四极杆、高分辨质谱等多类型的液质联用仪器平台,可满足不同级别杂质控制的分析要求。客户如有特定的合规需求,可在委托前与技术人员沟通确认检测方案的适用范围。
问题四:液质联用测定与普通液相色谱测定有关物质有什么区别?
普通液相色谱法主要依靠保留时间和紫外光谱图进行定性,定量通常基于紫外响应,对于无紫外吸收或紫外吸收较弱的杂质容易出现漏检,且难以确认杂质结构。液质联用技术在色谱分离的基础上引入质谱检测,通过分子离子和碎片离子信息实现更高水平的定性能力,对痕量杂质的检测灵敏度也显著提升,特别适合基因毒性杂质等限度极低的控制场景。两种方法互为补充:日常放行检测常采用液相色谱法,而在杂质鉴定、方法开发与痕量控制环节,液质联用更具优势。
问题五:未知杂质无法用现有方法确定结构时如何处理?
当遇到现有方法无法确定结构的未知杂质时,通常采用多级技术策略:首先利用高分辨质谱获得杂质的精确分子量并推测元素组成;其次通过二级或多级碎片离子分析,结合原料药的合成路线与降解途径推测可能结构;必要时采用制备色谱富集杂质组分,再通过核磁共振等手段进行确证;还可通过强制降解试验或合成疑似杂质对照品进行保留时间与质谱行为比对,最终锁定杂质结构并评估其安全性风险。
问题六:进行有关物质方法验证时需要考察哪些指标?
按照药典及ICH相关指导原则,有关物质方法验证通常需要考察以下指标:专属性,即主成分与各杂质以及降解产物之间的分离能力,常通过强制降解试验评价;线性与范围,验证杂质在一定浓度范围内响应的线性关系;准确度,通过加样回收试验评估;精密度,包括重复性与中间精密度;检测限与定量限,确定方法能够检出和准确定量的最低水平;溶液稳定性与耐用性,考察样品溶液在放置过程中的稳定性和方法参数微小变动对结果的影响。各项指标均应满足预定可接受标准。
问题七:送检前需要准备哪些资料与样品?
为提高检测效率,送检前建议准备以下资料:原料药的结构式、分子量及基本信息;合成路线或工艺简介,便于杂质来源分析;样品的溶解性、稳定性说明;已有分析方法或文献方法(如有);检测目的与目标杂质清单(如已知);限度要求或相关法规依据。样品方面,建议提供足量的原料药样品(满足方法开发与验证的用量需求),密封避光保存运输,并附上批号、生产日期等信息。资料越完整,方法开发的针对性越强,检测周期也越有保障。