药物理化稳定性检测
技术概述
药物理化稳定性检测是药品研发、注册申报和质量控制过程中不可或缺的关键技术环节,其核心目标是通过系统性的试验设计,考察原料药及药物制剂在温度、湿度、光照、氧化等环境因素影响下,其物理性状、化学成分及有关物质含量随时间变化的规律,从而为药品的有效期确定、贮藏条件制定、包装材料选择以及运输条件优化提供科学依据。
药物的稳定性直接关系到药品的安全性和有效性。如果药物在贮存过程中发生降解,不仅会导致有效成分含量下降、疗效减弱,还可能产生具有毒性的降解产物,对患者健康构成潜在威胁。同时,药物物理性质的改变,如片剂吸潮软化、颜色变化,乳剂破乳分层,混悬液沉降结块等,也会影响药品的正常使用和患者依从性。因此,各国药品监管机构均将稳定性研究作为药品注册审评的重点审查内容。
药物理化稳定性检测通常包括影响因素试验、加速试验与长期试验三个层次。影响因素试验通过极端条件(如高温、高湿、强光照射等)考察药物的固有稳定性,为处方工艺筛选提供参考;加速试验在超出正常贮藏条件的强化条件下进行,旨在通过较短时间的考察加快化学降解或物理变化进程;长期试验则在拟定的贮藏条件下进行,模拟药品的实际贮存状态,为有效期的确定提供直接依据。
检测样品
药物理化稳定性检测适用的样品范围广泛,涵盖药品生产与流通各环节的多种形态产品,主要包括以下几类:
- 原料药:化学合成或提取获得的活性药物成分,是稳定性研究的基础对象;
- 固体口服制剂:片剂、胶囊剂、颗粒剂、散剂、丸剂等;
- 液体制剂:注射液、口服溶液剂、糖浆剂、滴眼剂、混悬剂、乳剂等;
- 半固体制剂:软膏剂、乳膏剂、凝胶剂、栓剂等;
- 特殊制剂:缓控释制剂、吸入制剂、透皮贴剂、脂质体制剂、冻干粉针剂等;
- 药物中间体及药用辅料:合成过程中的关键中间体以及辅料的稳定性考察;
- 上市后留样药品:用于持续稳定性考察及产品质量追踪。
检测项目
药物理化稳定性检测项目围绕物理稳定性和化学稳定性两大维度展开,通过对不同时间点检测数据的纵向比较,揭示药品质量随时间的变化趋势,具体项目包括:
- 性状考察:包括外观、颜色、气味、成型性等物理特征的描述与比较;
- 含量测定:活性成分含量的变化是稳定性评价的核心指标;
- 有关物质检查:降解产物、杂质的种类与限量分析,是安全性评价的关键;
- 溶出度与释放度:考察固体制剂在贮存后溶出行为的变化;
- 水分测定:对吸湿性药品尤为重要,直接影响药物的化学与物理稳定性;
- pH值测定:液体制剂贮存过程中pH的漂移提示可能发生降解反应;
- 晶型与物理形态:药物晶型转变可能引起溶解性和生物利用度的改变;
- 粒度与粒度分布:混悬剂、乳剂等制剂的关键物理稳定性指标;
- 不溶性微粒:注射剂安全性的重要控制项目;
- 可见异物与沉降体积比:反映液体制剂的物理稳定性状态;
- 渗透压摩尔浓度:注射剂、滴眼剂等剂型的质量控制项目;
- 包材相容性相关项目:浸出物、迁移物与吸附性的考察。
检测方法
药物理化稳定性检测采用“条件设置—取样分析—数据评价”的系统化流程。首先将样品置于设定的环境条件下放置,按预设时间点取样,随后运用多种分析手段对各检测项目进行测定,最终通过统计学方法对数据进行回归分析,判断药品质量随时间的变化是否符合拟定的限度要求。
在试验条件设置方面,常用方法包括:
- 高温试验:将样品置于高温条件下放置,考察温度对药物稳定性的影响;
- 高湿试验:在较高相对湿度条件下放置,考察样品的吸湿与潮解行为;
- 强光照射试验:在规定照度条件下放置,考察药物对光的敏感性;
- 加速试验:一般在40℃±2℃、相对湿度75%±5%条件下进行6个月考察;
- 长期试验:在25℃±2℃、相对湿度60%±10%或拟定贮藏条件下进行,持续至拟定有效期后一段时间;
- 低温与冻融试验:考察药品在低温环境及温度循环变化条件下的稳定性。
在样品分析方面,常用技术手段包括:
- 高效液相色谱法(HPLC):含量测定与有关物质分析的主流方法,具有分离效能高、灵敏度好、专属性强的特点;
- 气相色谱法(GC):适用于挥发性成分及残留溶剂的分析;
- 液质联用(LC-MS)与气质联用(GC-MS):用于降解产物的结构鉴定与痕量杂质分析;
- 紫外-可见分光光度法:快速测定特定波长下的吸光度变化;
- 卡尔费休法:精确测定样品中的水分含量;
- X射线粉末衍射法(XRPD):分析药物晶型的变化;
- 差示扫描量热法(DSC)与热重分析法(TGA):考察药物的热行为特征。
在数据处理方面,通常采用线性回归或非线性拟合方法对含量、杂质等关键指标随时间的变化进行分析,计算降解速率常数,外推估算有效期,并结合置信区间对结果进行统计学评价,确保结论的科学性与可靠性。
检测仪器
药物理化稳定性检测依托一系列精密分析仪器和环境模拟设备完成,主要仪器包括:
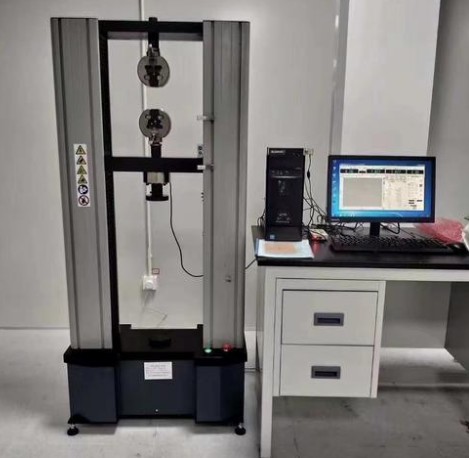
- 药品稳定性试验箱:提供恒温恒湿、光照等可程控环境条件,是稳定性研究的核心设备;
- 高效液相色谱仪(HPLC):配备紫外检测器、二极管阵列检测器、荧光检测器等多种检测器;
- 气相色谱仪(GC):配置氢火焰离子化检测器、电子捕获检测器等;
- 液相色谱-质谱联用仪(LC-MS/MS):用于杂质结构解析与定量分析;
- 紫外-可见分光光度计:用于快速含量测定与光谱扫描;
- 药物溶出仪:测定固体制剂的溶出曲线与溶出度;
- 卡尔费休水分测定仪:库仑法与容量法水分的精确测定;
- X射线粉末衍射仪:晶型的定性与定量分析;
- 差示扫描量热仪:热稳定性与相转变行为分析;
- 激光粒度仪:粒度与粒度分布的测定;
- 不溶性微粒检查仪:注射剂微粒污染检测;
- 精密pH计、渗透压摩尔浓度测定仪等常规理化分析设备。
应用领域
药物理化稳定性检测贯穿药品全生命周期,应用领域十分广泛,主要包括:
- 新药研发:处方筛选、工艺优化、包材选择等早期研究阶段的关键支撑;
- 药品注册申报:为注册资料中稳定性研究部分提供完整的数据链;
- 仿制药一致性评价:通过与参比制剂稳定性数据的对比研究,评估产品质量;
- 有效期与贮藏条件确定:为标签、说明书中有效期和贮藏条件的拟定提供科学依据;
- 上市后持续稳定性考察:监控商业化生产批次的长期质量趋势;
- 变更研究:处方、工艺、生产场地、包装材料等变更后的稳定性再评价;
- 运输与流通验证:模拟运输过程中的温度波动与极端环境,保障流通环节药品质量;
- 原料药进出口贸易:满足国内外客户对质量稳定性的验证需求。
常见问题
问题一:药物理化稳定性检测的检测周期是多久?
药物理化稳定性检测的检测周期一般为7-15个工作日。具体周期受多种因素影响:一是检测项目的数量与复杂程度,仅开展性状、含量等常规项目所需时间较短,而涉及有关物质鉴定、晶型分析等复杂项目时,周期会相应延长;二是样品数量与批次规模,多批次、多时间点的取样检测会增加整体工作量;三是方法开发与验证的需求,若需针对特定品种建立专属分析方法,前期研究耗时会有所增加;四是数据整理与报告撰写所需的时间。此外,如客户有紧急需求,可与实验室沟通加急安排,通过优先排样、并行检测等方式压缩周期。需要说明的是,稳定性研究本身是一个长期过程,长期试验需持续数月甚至数年,7-15个工作日通常指单批次、单时间点样品的检测分析周期。
问题二:药物理化稳定性检测的检测价格是多少?
药物理化稳定性检测的价格受多方面因素综合影响,无法一概而论。主要影响因素包括:检测项目的种类与数量,简单的外观性状检查与复杂的杂质谱分析、晶型研究所需投入的成本差异较大;所采用的分析方法与技术手段,常规理化方法与液质联用等高端仪器分析的费用有所不同;样品的数量、剂型类型与前处理难度;检测周期要求,加急服务通常会产生额外费用;以及是否需要方法开发、方法验证、数据统计分析等附加技术服务。建议客户在咨询时提供尽可能详细的检测需求信息,如样品类型、检测项目清单、执行标准或参照法规等,以便获得准确、有针对性的报价方案。
问题三:药物理化稳定性检测测试需要什么资质?
开展药物理化稳定性检测需要具备相应的检验检测资质与专业技术能力。我们旗下拥有CMA和CNAS资质,检测能力覆盖药物理化性质分析、含量测定、有关物质检查、水分测定、晶型研究等多个领域,可满足不同客户的多样化检测需求。同时,实验室配备了高效液相色谱仪、气相色谱仪、液质联用仪、药品稳定性试验箱等先进仪器设备,建立了完善的质量管理体系,确保检测过程的规范性与数据的可靠性。技术团队由具有药学、分析化学等专业背景的人员组成,具备丰富的药物稳定性研究与数据评价经验,能够为客户项目提供专业的技术支持。
问题四:药物理化稳定性检测需要提供多少样品?
样品需求量取决于剂型、检测项目数量及试验设计等因素。一般而言,原料药需要提供数十克至数百克;片剂、胶囊等固体制剂通常需要数百粒;注射剂、口服液等液体制剂需要数十支至数百瓶。对于完整的稳定性试验方案,还需考虑多个时间点、多个放置条件(如高温、高湿、光照)下的取样需求,总送样量会相应增加。建议客户在委托检测前与实验室充分沟通,根据具体检测方案确定合理的送样量,避免样品不足影响检测进度。
问题五:影响因素试验、加速试验和长期试验有什么区别?
三者在目的与条件设置上各有侧重。影响因素试验采用比加速试验更剧烈的条件,如高温、高湿、强光照射等,目的是摸清药物的降解途径与固有稳定性,主要用于研发早期的处方筛选与工艺考察;加速试验一般在40℃、相对湿度75%条件下放置6个月,通过强化条件加快降解进程,为处方合理性与包装选择的评价提供支持,并可初步预测药品的有效期;长期试验则在拟定贮藏条件下进行,考察时间贯穿整个有效期甚至更长,其数据是确定药品有效期和贮藏条件的直接依据。三种试验相互配合,共同构成完整的稳定性研究体系。
问题六:稳定性检测结果如何支持药品有效期的确定?
有效期的确定主要基于长期试验数据。将各时间点测得的含量、有关物质等关键质量属性数据与时间进行回归分析,计算回归曲线的置信区间下限(针对含量)或上限(针对杂质),将其与质量标准限度相交的时间点作为初步预估的有效期,同时结合多批次数据的统计结果综合判断。按照相关技术指导原则,如果多批次数据显示降解趋势不明显或统计外推结果支持,有效期可在实测数据基础上进行有限外推。需要注意的是,最终有效期的确定还应结合样品的批次规模、包装形式以及注册目标市场的监管要求进行综合评估。
问题七:药物理化稳定性检测主要依据哪些标准和指导原则?
药物理化稳定性检测主要依据的标准与技术文件包括:《中国药典》通则中有关原料药与药物制剂稳定性试验指导原则的相关规定;国家药品监管部门发布的化学药物稳定性研究技术指导原则;人用药品注册技术国际协调会(ICH)相关指导原则中关于新原料药和新制剂稳定性试验的要求;以及各国药典具体品种项下的检测方法与限度标准。针对特定产品或特定注册目标市场,实验室还可结合相应的法规要求制定个性化的稳定性研究方案,确保试验设计与数据结果的规范性和可接受性。