医疗器械微生物检验
技术概述
医疗器械微生物检验是指依据相关标准和技术规范,对医疗器械产品、原材料、包装材料以及生产环境中的微生物污染状况进行检测、鉴定和评价的技术活动。医疗器械直接或间接接触人体组织、血液或黏膜,一旦携带细菌、真菌等微生物污染物,或细菌内毒素超标,极有可能引发患者感染、热原反应等严重不良事件。因此,微生物检验是保障医疗器械安全有效的重要技术手段,也是医疗器械质量管理体系中的核心环节之一。
医疗器械微生物检验贯穿于产品的全生命周期,包括设计与开发验证、原材料入厂检验、生产过程环境监控、灭菌工艺确认、成品放行检验以及上市后的监督抽验等各个阶段。其核心目标在于:判定无菌医疗器械是否达到无菌要求、测定产品的生物负载水平、检测细菌内毒素含量、验证灭菌工艺的可靠性以及评价产品的抗菌性能等。
随着医疗器械产业的快速发展和监管要求的不断提高,微生物检验技术也在持续进步。传统培养法仍然是仲裁和放行检验的主流方法,而荧光染色法、ATP生物发光法、核酸扩增技术等快速微生物检测方法则逐步应用于过程监控和初筛环节,有效缩短了检测周期,提高了质量控制效率。检验过程还需要特别关注样品本身的抑菌性,必要时进行方法适用性试验,确保检测结果的科学性与准确性。
检测样品
医疗器械微生物检验所涉及的样品种类繁多,几乎覆盖所有与人体接触的医疗器械类别,常见的检测样品包括:
- 无菌医疗器械:一次性使用注射器、输液器、输血器、静脉留置针、真空采血管等;
- 植入类器械:骨科植入物、人工关节、心脏瓣膜、吻合器、人工晶状体等;
- 导管类器械:导尿管、中心静脉导管、引流管、气管插管等;
- 敷料类产品:医用脱脂棉纱布、绷带、创可贴、水胶体敷料、医用敷贴等;
- 卫生防护用品:医用口罩、医用防护服、手术衣、帽子、鞋套等;
- 接触镜及其护理用品:隐形眼镜、护理液、润眼液等;
- 原材料与包装材料:医用高分子材料、初包装材料、灭菌包装袋等;
- 生产环境与工艺用水:洁净室空气、设备表面、纯化水、注射用水等。
不同类型的样品在取样方式、样品预处理和检验方法选择上存在明显差异。对于经灭菌处理的无菌产品,需严格按照无菌操作要求取样,防止二次污染;对于本身具有抑菌成分的产品,则需要先去除抑菌性后再进行检测。
检测项目
医疗器械微生物检验的检测项目根据产品特性和预期用途确定,主要涵盖以下几个方面:
- 无菌检查:判定无菌医疗器械是否存在存活微生物,是植入类器械和接触无菌组织器械的关键检测项目;
- 生物负载测定:定量检测产品或包装上存活微生物的总数,为灭菌工艺设定提供依据;
- 细菌内毒素检测:利用鲎试剂检测产品中革兰阴性菌内毒素含量,常以EU为单位进行限量控制;
- 热原检查:通过家兔法评价产品是否会引起机体发热反应;
- 微生物限度检查:包括需氧菌总数、霉菌和酵母菌总数测定以及大肠菌群、金黄色葡萄球菌、铜绿假单胞菌、白色念珠菌等控制菌检查;
- 抑菌效力测试:评价产品中抑菌成分对微生物增殖的抑制能力;
- 抗菌性能评价:针对宣称具有抗菌功能的产品,测定其抗菌率或抑菌环;
- 灭菌效果确认:通过生物指示剂挑战试验验证环氧乙烷、辐照、湿热等灭菌工艺的无菌保证水平。
企业在确定检测项目时,应结合产品的分类等级、与人体接触的性质和时长、是否宣称无菌等因素综合判断,形成完整的产品检验方案。
检测方法
医疗器械微生物检验的方法体系较为成熟,检测时需根据样品的物理形态、溶解性和抑菌特性选择合适的方法,常用的检测方法包括:
- 薄膜过滤法:将供试液通过孔径0.45微米的微孔滤膜,截留微生物后置于培养基培养,适用于大体积样品和含抑菌成分样品的无菌检查,是应用最广泛的方法之一;
- 直接接种法:将供试液直接接种至硫乙醇酸盐流体培养基和胰酪大豆胨液体培养基中培养,操作简便,适用于体积小、无抑菌性样品;
- 平皿计数法:包括倾注培养法和涂布培养法,用于需氧菌总数、霉菌和酵母菌总数的定量测定;
- 最大可能数法:基于统计学原理对样品中微生物进行估算,适用于特殊样品的菌数测定;
- 鲎试剂法:包括凝胶法、动态浊度法和显色基质法,用于细菌内毒素的定性与定量检测;
- 家兔热原法:将供试液注射入家兔体内,通过体温变化判断热原物质的存在;
- 快速微生物检测法:如荧光染色计数法、ATP生物发光法、核酸扩增法等,可在较短时间内获得结果,适用于过程监控与快速筛查。
无论采用何种方法,凡产品具有抗菌或抑菌活性时,均需通过方法适用性试验验证方法的可靠性,必要时加入中和剂或采用薄膜过滤方式消除干扰,确保检验结果真实反映产品的微生物状况。
检测仪器
医疗器械微生物检验对实验环境和仪器设备要求较高,实验室需配备完善的基础设施和专用检测设备,主要包括:
- 无菌隔离系统与洁净工作台:为检验操作提供局部无菌环境,防止外界微生物污染;
- 生物安全柜:保障操作人员安全,适用于处理潜在感染性样品;
- 恒温培养箱:包括常规生化培养箱、真菌培养箱和厌氧培养系统,满足不同微生物的培养需求;
- 高压蒸汽灭菌器:用于培养基、器具及废弃物的灭菌处理;
- 集菌仪与全封闭薄膜过滤系统:为无菌检查提供标准化的过滤操作平台;
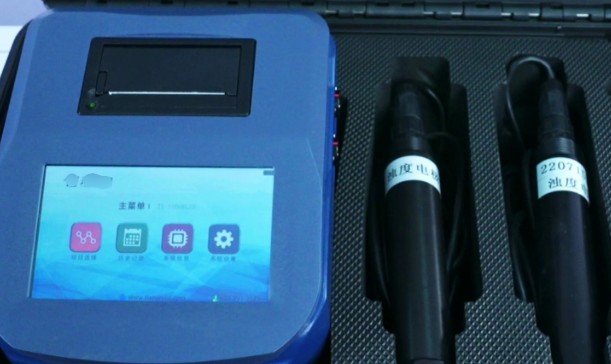
- 细菌内毒素测定仪:配合动态浊度法和显色基质法实现内毒素的准确定量;
- 恒温水浴锅与涡旋混合器:用于样品预处理、试剂复溶和内毒素检测中的孵育操作;
- 显微镜与菌落计数器:用于菌落观察、形态鉴别和菌落统计;
- 浮游菌采样器与沉降菌监测装置:用于洁净室环境的微生物监测;
- 核酸扩增仪与荧光检测设备:支撑快速微生物鉴定与检测方法的实施。
所有仪器设备均需定期校准与性能确认,培养基和试剂需进行适用性检查,实验过程中同步开展阳性对照与阴性对照,以保证检验体系的完整性和结果的可追溯性。
应用领域
医疗器械微生物检验的应用范围十分广泛,主要服务于以下几个领域:
- 医疗器械生产企业:用于原材料验收、过程监控、灭菌确认和成品放行,是企业质量控制体系的重要组成部分;
- 产品注册与技术审评:新产品上市前的注册检验中,微生物指标是安全性的关键评价内容;
- 灭菌服务行业:为环氧乙烷灭菌、辐照灭菌等企业提供灭菌剂量设定、验证和常规监控的检测支持;
- 医疗机构:用于消毒供应中心的无菌物品质量确认以及医院感染防控相关的微生物监测;
- 市场监管与抽验:为监督抽查和风险监测提供技术依据,保障上市产品的微生物安全;
- 科研与新产品开发:为抗菌材料、新型敷料等创新产品的功效验证提供检测数据支持。
通过系统的微生物检验,企业能够及时发现生产环节中的污染风险,持续改进工艺,监管部门能够有效把控产品质量安全,最终共同保障公众用械安全。
常见问题
问题一:医疗器械微生物检验的检测周期是多久?
医疗器械微生物检验的检测周期一般为7-15个工作日。具体时间受多种因素影响:首先是检测项目数量,若同时开展无菌检查、生物负载、细菌内毒素等多个项目,周期会相应延长;其次是样品数量与处理复杂程度,部分样品需要进行抑菌性去除或方法适用性试验,会增加前置时间;再者是培养周期本身,如无菌检查需培养14天,霉菌培养通常需要5-7天,这些微生物生长所需的时间无法压缩;此外,若委托方有加急需求,实验室可根据实际情况安排优先检测,但涉及长周期培养的项目仍需保证足够的培养时间,以确保结果准确可靠。
问题二:医疗器械微生物检验的检测价格是多少?
医疗器械微生物检验的费用因多种因素而异,无法一概而论。影响价格的主要因素包括:检测项目的种类与数量,如仅做无菌检查与同时开展内毒素、生物负载等多项目组合,费用差别较大;检测方法的复杂程度,采用常规培养法与采用快速检测法的成本不同;样品数量与类型,不同器械的取样难度和前处理要求存在差异;检测周期要求,加急服务通常需要额外付费。此外,是否需要开展方法适用性验证也会影响整体费用。建议在委托检测前,向检测机构提供产品信息和具体检测需求,由机构出具针对性的检测方案与报价,以便获得准确的费用信息。
问题三:医疗器械微生物检验主要依据哪些标准?
医疗器械微生物检验涉及的标准体系较为完善。常用的标准包括:GB/T 14233.2《医用输液、输血、注射器具检验方法 第2部分:生物学试验方法》,涵盖无菌检查和热原检查等内容;GB/T 19973系列标准,规定了生物负载测定和无菌检查的技术要求,与ISO 11737国际标准接轨;《中华人民共和国药典》中的无菌检查法、细菌内毒素检查法、微生物限度检查等通则;以及针对具体产品的行业标准,如敷料、口罩、导管类的专用标准。委托检测时应根据产品类别和监管要求,选择适用的检测依据,并在委托协议中予以明确。
问题四:细菌内毒素检测与热原检查有什么区别?
细菌内毒素检测与热原检查都是评价产品致热风险的手段,但原理和适用范围不同。细菌内毒素检测采用鲎试剂法,通过与内毒素发生凝集或显色反应实现定量检测,具有灵敏度高、专属性强、可量化、周期短的特点,是目前广泛应用的方法。热原检查采用家兔法,将供试液注入家兔体内观察体温变化,能够反映包括内毒素在内的各类致热物质的综合影响,但灵敏度相对较低,且存在动物个体差异。在实际检测中,多数器械产品优先采用细菌内毒素检测,部分特定产品或标准明确要求的情况下才进行家兔热原检查。
问题五:生物负载测定对医疗器械生产有什么意义?
生物负载测定是定量评价产品和包装上存活微生物总数的重要手段,其意义主要体现在三个方面。第一,为灭菌工艺提供依据,在灭菌确认阶段,需依据产品的生物负载水平设定灭菌剂量或灭菌时间,确保达到规定的无菌保证水平;第二,监控生产过程的卫生状况,通过定期检测原材料、半成品和生产环境的生物负载变化,及时发现清洗、装配、包装等环节的污染风险;第三,支持产品放行决策,对于采用参数放行或剂量审核的产品,生物负载数据是重要的放行依据。企业应建立生物负载监控计划,持续积累数据并分析变化趋势,以实现质量的有效控制。
问题六:无菌检查为什么必须进行方法适用性验证?
方法适用性验证是确保无菌检查结果准确可靠的关键步骤。部分医疗器械产品含有抑菌成分或具有材料本身的抗菌特性,如果在检测过程中不消除这种抑菌性,即使产品实际存在微生物污染,微生物也可能在培养过程中被抑制而无法生长,导致假阴性结果,造成严重的安全隐患。通过方法适用性验证,可以向供试液中加入规定量的试验菌,验证其在样品存在条件下仍能够正常生长,证明所选检验方法不存在抑菌干扰。如果验证不通过,则需要调整方法,如增加稀释、加入中和剂、改用薄膜过滤法或更换冲洗液等,直至方法符合要求后,方可用于该产品的常规无菌检查。
问题七:医疗器械微生物检验送检时需要注意哪些事项?
送检样品的规范性与检测结果的准确性密切相关,委托方需注意以下几点:首先,样品应从正常生产批次中随机抽取,并保持原始包装完整,经灭菌处理的无菌产品应确保包装无破损;其次,样品数量应满足检测需要,涉及多项目检测时应提前与检测机构沟通确认取样量;第三,样品在运输过程中应避免高温、潮湿和挤压,防止微生物状态发生改变,环境敏感样品建议采用冷链运输;第四,委托方应提供产品的基本信息,包括产品名称、型号规格、执行标准、检测依据、是否宣称无菌、是否含有抑菌成分等,以便实验室制定合理的检测方案;第五,若检测用于特定用途,如产品注册或整改验证,应提前说明,确保检测方案满足相应的技术要求。做好上述准备工作,可以有效缩短沟通周期,保障检测工作顺利开展。