药物杂质检测分析优化
技术概述
药物杂质检测分析优化是针对药品中的有机杂质、无机杂质与残留溶剂进行系统鉴定、定量与控制研究的技术体系,广泛应用于药品研发、注册申报与质量放行环节。通过深入剖析杂质谱并持续改进分析方法,可显著提升检测灵敏度与专属性,降低质量风险,是保障药品安全的核心手段,也是新药开发与仿制药一致性评价的重要支撑。
检测样品
药物杂质检测分析优化适用于药品全生命周期中各类样品的杂质研究,涵盖从研发小试、中试放大到商业化生产的各个阶段,检测样品范围广泛,具体包括以下几类:
- 原料药(API):包括化学合成原料药、发酵来源原料药及提取来源原料药,是杂质研究的主要对象;
- 药物制剂:片剂、胶囊剂、注射剂、软膏剂、口服液、颗粒剂、透皮贴剂等各类剂型;
- 中间体与起始物料:合成路线中的关键中间体、起始原料及反应试剂,用于追溯杂质来源;
- 药用辅料:填充剂、黏合剂、崩解剂、防腐剂、增溶剂等辅料的本底杂质分析;
- 中药与天然药物:药材、提取物及中成药中的复杂基质杂质分析;
- 生物制品:多肽、蛋白质药物的相关蛋白杂质与降解片段分析;
- 包装材料浸出物与可提取物:用于药包材相容性研究中的迁移物鉴定;
- 参比制剂与对照品:用于仿制药开发中的杂质谱对比研究。
送检样品应注明来源、批号、储存条件及检测目的,必要时附上相关工艺信息,以便检测机构针对性地设计杂质检测方案,确保分析结果能够真实、全面地反映样品的质量状况。
检测项目
药物杂质检测分析优化的检测项目围绕杂质分类体系展开,主要包括有机杂质、无机杂质和残留溶剂三大类,并可针对特定风险杂质设置专项检测,常见项目如下:
- 有关物质检测:包括工艺杂质、降解产物、起始物料残留及反应副产物等有机杂质的定性与定量分析;
- 基因毒性杂质检测:亚硝胺类、芳基胺类、烷基卤化物、磺酸酯类、肼类、环氧化物等高活性杂质的痕量分析;
- 元素杂质检测:依据ICH Q3D指导原则,对铅、砷、镉、汞、钴、镍、钒等多种元素杂质进行分级限量控制;
- 残留溶剂检测:依据ICH Q3C要求,对一类、二类、三类溶剂进行残留量测定;
- 手性杂质检测:对映异构体及非对映异构体的含量测定与比例分析;
- 降解产物研究:通过水解、氧化、光照、高温等强制降解试验鉴定潜在降解杂质;
- 无机杂质检测:炽灼残渣、重金属、无机盐、金属催化剂残留等;
- 生物相关杂质:蛋白多肽药物中的截短片段、氧化杂质、聚集体、糖化产物等;
- 包装浸出物检测:抗氧化剂、增塑剂、单体等迁移物的鉴别与定量;
- 未知杂质结构确证:采用多种联用技术对超过鉴定阈值的未知杂质进行结构解析。
针对不同检测项目,可依据《中国药典》、美国药典(USP)、欧洲药典(Ph. Eur.)及ICH指导原则设定合理的限度标准,并结合产品特性、处方工艺及临床使用情况制定科学的企业内控标准。
检测方法
药物杂质检测分析优化的核心在于根据杂质的结构特性、含量水平与基质复杂程度,选择合适的分析技术并进行系统性方法学优化,常用检测方法包括:
- 高效液相色谱法(HPLC):有关物质检测的首选方法,通过优化色谱柱类型、流动相组成、梯度程序、pH值、柱温及检测波长,实现主成分与各杂质的基线分离;
- 超高效液相色谱法(UPLC):采用小粒径填料,具有更高柱效、更快分离速度与更低溶剂消耗,适合复杂杂质谱的快速分析;
- 液相色谱-质谱联用法(LC-MS/LC-MS/MS):用于未知杂质的结构鉴定与痕量基因毒性杂质的高灵敏度检测,检出限可低至ppb级;
- 气相色谱法(GC)与顶空气相色谱法(HS-GC):残留溶剂检测的标准方法,配合顶空进样可有效减少基质干扰;
- 气相色谱-质谱联用法(GC-MS):用于挥发性杂质的定性确认与浸出物分析;
- 电感耦合等离子体质谱法(ICP-MS):元素杂质检测的高灵敏方法,可同时测定多种元素;
- 离子色谱法(IC):无机阴离子、阳离子及部分极性杂质的分离分析;
- 毛细管电泳法(CE):手性杂质、荷电杂质的补充分离手段;
- 薄层色谱法(TLC):快速筛查方法,适用于工艺过程监控与杂质初步追踪;
- 衍生化技术:对无紫外吸收或弱吸收的杂质,通过柱前或柱后衍生化提升检测响应。
在方法优化方面,通常采用质量源于设计(QbD)理念,系统考察流动相比例、缓冲盐浓度、pH值、柱温、流速等关键方法参数对分离度的影响,并结合耐用性试验验证参数裕度。优化后的方法需按照药典要求进行专属性、线性、范围、准确度、精密度、检出限、定量限、耐用性与溶液稳定性等全面验证,确保方法可靠、结果准确、重现性良好。
检测仪器
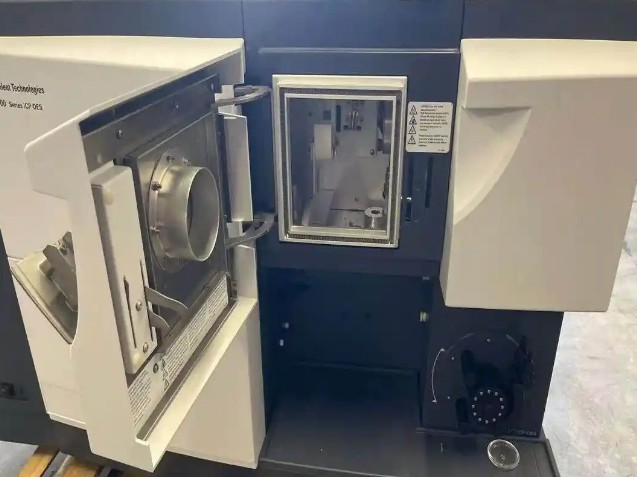
药物杂质检测分析优化依托高分辨、高灵敏度的现代化分析仪器平台,确保痕量杂质能够被准确检出与定量,主要仪器配置如下:
- 高效液相色谱仪(HPLC):配备二极管阵列检测器(DAD),可进行多波长监测与峰纯度分析;
- 超高效液相色谱仪(UPLC/UHPLC):实现复杂样品的快速高分辨分离;
- 三重四极杆液质联用仪(LC-MS/MS):痕量基因毒性杂质定量分析的重要工具;
- 四极杆-飞行时间高分辨质谱仪(Q-TOF):未知杂质的精确分子量测定与结构推断;
- 气相色谱仪(GC)与顶空进样器:残留溶剂测定的标准配置;
- 气相色谱-质谱联用仪(GC-MS):挥发性杂质与浸出物定性分析;
- 电感耦合等离子体质谱仪(ICP-MS):元素杂质的超痕量检测;
- 离子色谱仪:无紫外吸收的离子型杂质分析;
- 毛细管电泳仪:手性分离与生物大分子杂质分析;
- 制备液相色谱仪:杂质单体的分离制备,用于获取杂质对照品;
- 核磁共振波谱仪(NMR):杂质结构的最终确证;
- 红外光谱仪与紫外分光光度计:辅助结构鉴定与常规含量分析。
所有仪器均需定期进行校准与性能确认,并配合完善的数据完整性管理,保证检测数据真实、完整、可追溯,满足药品质量研究的规范化要求。
应用领域
药物杂质检测分析优化贯穿药品研发、生产与监管的各个环节,主要应用领域包括:
- 创新药研发:临床前及临床阶段杂质谱研究、杂质限度的科学设定与控制策略制定;
- 仿制药开发与一致性评价:与参比制剂进行杂质谱对比,证明质量一致性;
- 药品注册申报:为申报资料提供完整的杂质研究数据与方法验证报告;
- 生产工艺优化:监测工艺变更前后杂质水平变化,评估变更对质量的影响;
- 稳定性研究:考察贮藏过程中杂质增长趋势,确定有效期与包装条件;
- 上市后质量监控:批次放行检验与年度质量回顾中的杂质趋势分析;
- 异常结果调查:针对超标结果(OOS)与超趋势结果(OOT)开展根因排查;
- 药典标准跟进:杂质限度与检测方法与国际协调标准的对接研究;
- 原料药出口贸易:满足不同国家和地区药典的杂质控制要求;
- 包装相容性研究:浸出物与可提取物的安全性评估。
通过在上述领域的系统应用,药物杂质检测分析优化能够帮助企业建立完善的杂质控制体系,从源头降低药品质量风险,为患者用药安全提供坚实保障。
常见问题
问题一:药物杂质检测分析优化的检测周期是多久?
药物杂质检测分析优化的检测周期一般为7-15个工作日。具体时长受多方面因素影响:检测项目数量越多、涉及的杂质类型越复杂,所需周期相应延长;样品数量较大时需要逐批排队分析;若检测方法较为复杂,例如需要进行未知杂质结构鉴定或方法开发与验证,周期也会有所增加;而残留溶剂、元素杂质等成熟项目的常规检测则相对较快。此外,如客户有紧急需求,可与检测机构沟通加急安排,缩短报告交付时间。
问题二:药物杂质检测分析优化的检测价格是多少?
药物杂质检测分析优化的检测费用因多种因素而异,无法一概而论。主要影响因素包括:检测项目的种类与数量,如常规有关物质检测与痕量基因毒性杂质检测的技术难度差异较大;所采用的检测方法不同,普通液相色谱分析与液质联用等高端联用技术的成本投入不同;样品数量与批次的多少;以及检测周期的紧迫程度,加急服务可能产生额外费用。建议在送检前与检测机构充分沟通具体检测需求,由专业人员根据实际情况评估并提供报价方案。
问题三:什么是基因毒性杂质?为什么需要重点检测?
基因毒性杂质是指在一定条件下能直接或间接损伤DNA、具有潜在致癌风险的物质,常见类别包括亚硝胺类、磺酸酯类、卤代烷烃、芳香胺类等。这类杂质即使含量极低,长期摄入仍可能对患者造成严重危害,因此监管要求极其严格,限度通常依据毒理学关注阈值(TTC)计算,检出水平常需达到ppm级甚至更低。通过高灵敏度的液质联用技术进行检测,并结合工艺控制策略加以管理,是保障药品安全的重要措施。
问题四:药物杂质检测方法优化的重点是什么?
药物杂质检测方法优化主要围绕以下方面展开:一是专属性优化,通过强制降解试验确证方法能有效分离主成分与各杂质,避免峰重叠造成漏检;二是灵敏度优化,确保检出限和定量限满足限度要求;三是色谱条件优化,系统筛选色谱柱、流动相体系、梯度程序与pH条件,提升分离度;四是耐用性优化,考察参数微小波动对结果的影响,保证方法稳健可靠;五是运行效率优化,在保证分离效果的前提下缩短分析时间、降低溶剂消耗。
问题五:送检杂质检测的样品需要多少量?如何保存?
一般而言,原料药样品建议提供不少于100毫克至1克,制剂样品建议提供相当于正常检测需求两到三倍的数量,具体用量视检测项目和方法而定,送检前可与检测机构确认。样品应使用密闭避光容器盛装,注明品名、批号与储存条件;对光敏感、易吸潮或需低温保存的样品,应采取相应的防光、防潮与冷链措施;生物制品类样品通常需冷冻运输。规范的样品保存可避免储存过程中产生新的降解杂质,保证检测结果的代表性与准确性。
问题六:什么是杂质谱分析?它有什么意义?
杂质谱分析是指对药品中所有已知和潜在杂质进行全面识别、表征与来源归属的系统研究,涵盖工艺杂质、降解产物、起始物料残留及反应副产物等。通过杂质谱分析,可以明确每个杂质的化学结构、来源途径与水平变化规律,为制定合理的质量控制策略、设定科学限度、优化合成工艺与处方组成提供依据。完整的杂质谱研究是药品注册资料的重要组成部分,也是仿制药证明与参比制剂质量一致的关键证据。
问题七:杂质检测报告通常包含哪些内容?
规范的药物杂质检测报告一般包括以下内容:样品基本信息(名称、批号、剂型、送样日期等)、检测依据(所采用的药典方法或经验证的内部方法)、检测项目与标准限度、仪器条件与色谱参数、检测结果(各杂质含量、总杂质量、主成分纯度等)、色谱图与质谱数据、结论判定,以及检测人员与审核人员的签章信息。若涉及未知杂质鉴定,报告还会附上结构确证的过程数据与解析说明,全面呈现检测过程的规范性与结果的可追溯性。