药物分析检出限试验
技术概述
药物分析检出限试验是通过科学规范的验证流程,确定药物中某组分能被检测方法识别的最低浓度或最低量的系统性试验,是衡量分析方法灵敏度与检出能力的核心指标,广泛应用于药品质量控制、杂质研究、残留检测及方法验证等环节,为药物研发、注册申报和生产合规提供关键技术支撑,在制药质量研究体系中具有重要地位。
检测样品
检出限试验涉及的样品范围广泛,涵盖药品全生命周期中各类需要考察痕量组分检出能力的样品类型。不同基质类型的样品对检出限的考察策略与试验设计存在差异,需结合样品的理化性质、基质干扰情况以及目标分析物的特点进行合理选择与处理。
化学原料药与制剂
包括各类化学合成原料药以及片剂、胶囊剂、注射剂、软膏剂、口服溶液剂等常规剂型。此类样品通常需要考察有关物质、降解产物、残留溶剂等痕量组分的检出能力,是检出限试验最常见的服务对象。
中药与天然药物
包括中药材、中药饮片、提取物及各类中成药制剂。由于中药基质复杂、成分繁多,农药残留、重金属、真菌毒素等有害物质的痕量检出能力考察尤为重要,需重点关注基质效应对检测结果的影响。
生物制品与特殊制剂
包括蛋白质类药物、多肽类药物、疫苗、抗体药物以及脂质体、微球等特殊递送制剂。此类样品中宿主细胞蛋白残留、残留DNA等痕量杂质的检出限验证是质量控制的关键内容。
检测项目
药物分析检出限试验所覆盖的检测项目主要围绕药品质量研究中的各类痕量组分展开,常见类别包括以下几类:
有关物质与降解产物检出限验证
针对原料药及制剂中的起始物料、中间体、副产物以及降解产物,考察分析方法的最低检出浓度,确保杂质水平能够被有效监测,满足药品标准中对杂质控制的严格要求。
残留溶剂检出限测定
针对药品生产过程中可能引入的第一类、第二类、第三类有机溶剂,如苯、甲苯、四氯化碳、甲醇、乙腈、氯仿等,建立并验证其检出限,保障用药安全性。
元素杂质与遗传毒性杂质检出限研究
元素杂质涵盖催化工艺残留的钯、铂以及铅、砷、镉、汞等无机杂质;遗传毒性杂质包括亚硝胺类、磺酸酯类、芳基胺类等高活性物质,因其痕量水平即可产生潜在危害,检出限研究是安全性风险评估的重要依据。
其他痕量组分检出限考察
- 药包材浸出物与可提取物的检出能力评估
- 药物辅料中微量添加物质的检测验证
- 中药中农药残留、真菌毒素的痕量检测能力确认
- 生物制品中宿主蛋白、残留DNA的检出水平验证
检测方法
在药物分析检出限试验中,检出限的确定需遵循科学的方法学原则,并参照国内外药典及方法验证指导原则的通行要求执行,常用方法主要有以下几种:
直观信噪比法
通过记录已知低浓度样品的色谱图或光谱图,计算信噪比,通常以信噪比约为3:1时对应的浓度或量作为检出限,以信噪比约为10:1对应水平确定定量限。该方法操作简便、结果直观,是色谱类方法中应用最广泛的检出限确定方式。
响应值标准偏差与校准曲线斜率法
通过测定空白响应值的标准偏差以及校准曲线的斜率,按照检出限为3.3倍标准偏差除以斜率的公式计算得出。标准偏差可通过空白样品响应的标准偏差、校准曲线的剩余标准差或截距的标准偏差等方式获得,适用于能够建立可靠标准曲线的分析方法。
低浓度加样确证法
在预期检出限浓度水平配制系列低浓度加样样品,通过实测确认该浓度下目标物能否被稳定检出,并考察其回收率与重复性,从而对理论计算结果进行实验确证,确保检出限数据真实可靠、可溯源。
检测仪器
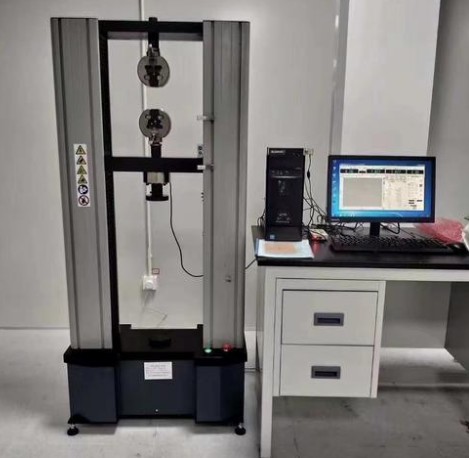
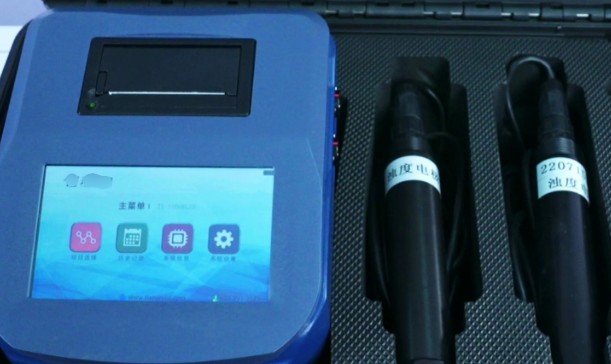
检出限水平的高低在很大程度上取决于分析仪器的灵敏度与稳定性,开展相关试验通常需要配置以下高精度分析设备:
色谱分析系统
- 高效液相色谱仪(HPLC)与超高效液相色谱仪(UPLC)
- 气相色谱仪(GC)及顶空进样气相色谱系统
- 离子色谱仪与薄层色谱扫描系统
光谱与质谱分析系统
- 液相色谱-串联质谱联用仪(LC-MS/MS)
- 气相色谱-质谱联用仪(GC-MS、GC-MS/MS)
- 电感耦合等离子体质谱仪(ICP-MS)
- 原子吸收分光光度计(AAS)与原子荧光光谱仪(AFS)
- 紫外-可见分光光度计与荧光分光光度计
前处理及辅助设备
包括分析天平、超纯水系统、超声波提取器、离心机、氮吹仪、固相萃取装置、微波消解仪等前处理设备,以及各级别标准品、对照品与经确认的试剂耗材,共同保障检出限试验数据的准确性与可追溯性。
应用领域
药物分析检出限试验的结果直接关系到杂质控制策略的科学性与药品安全性评价的可靠性,其应用贯穿制药行业的多个关键环节:
药品研发与注册申报
在创新药与仿制药研发过程中,检出限数据是分析方法验证资料的重要组成部分,是药品注册申报资料中方法学验证章节不可或缺的内容,直接关系申报资料的完整性与技术审评的顺利推进。
药品生产与质量控制
在GMP生产环境下,检出限试验支持日常放行检验、稳定性考察以及清洁验证中设备表面残留物的痕量检测,帮助企业建立完善的杂质控制体系,保障每批次药品质量均一稳定。
药包材相容性与安全性研究
针对包装材料、给药装置与药品长期接触后可能迁移出的浸出物,检出限研究为浸出物安全性评估提供足够的灵敏度保障,是相容性研究方案设计的核心参数之一。
质量标准起草与方法开发
在药品质量标准起草与修订过程中,检出限数据用于论证检验方法的适用性,为标准中限度规定的合理性与可行性提供技术支持,同时指导新分析方法的开发与优化。
常见问题
问题一:药物分析检出限试验的检测周期是多久?
一般情况下,药物分析检出限试验的检测周期为7-15个工作日。实际周期会受多方面因素影响:检测项目的数量与复杂程度、样品数量、目标物浓度水平、前处理方法的繁琐程度,以及是否需要对理论检出限进行低浓度加样确证等。若客户有加急需求,可在方案确认后安排优先排样,缩短交付时间。具体周期建议在委托检测前与技术顾问充分沟通确认。
问题二:药物分析检出限试验的检测价格是多少?
检测价格受多种因素综合影响,主要包括检测项目的类型与数量、所选用的分析方法与仪器类型、样品数量与基质复杂程度、是否需要额外的方法开发与验证工作,以及检测周期的缓急要求等。例如,采用常规液相色谱方法测定单一组分的检出限,与采用质谱联用技术开展多组分痕量检出限研究,其投入成本存在明显差异。建议您提供具体的检测需求,由技术团队评估方案后获取准确的报价信息。
问题三:检出限与定量限有什么区别?
检出限是指样品中被测组分能被检测方法识别但未必能准确定量的最低浓度或最低量,反映方法的检出能力;定量限则是指能够被准确、精密定量的最低浓度,通常要求该水平下具有可接受的回收率与重复性。一般来说,定量限高于检出限,两者分别服务于杂质监测与杂质定量控制的不同需求。
问题四:为什么杂质控制需要特别关注检出限水平?
药品中的某些杂质如遗传毒性杂质、亚硝胺类物质,即使在极低浓度下也可能带来安全风险。只有当方法的检出限足够低,低于该杂质的毒理学关注阈值或法规限度时,“未检出”的结果才具有质量保证意义,否则无法排除杂质实际超标的可能性。
问题五:检出限试验对送检样品有什么要求?
通常需要提供具有代表性的样品及目标物相关信息,包括目标化合物名称、结构或对照品来源、预计浓度范围以及质量标准限度要求等。样品量需满足方法开发、预试验与正式试验的消耗需求,具体数量与确认后的试验设计有关。样品的包装与运输应确保其稳定性不受影响,必要时应按要求冷链或避光保存。
问题六:检出限试验结果不理想时如何处理?
当实测检出限无法满足预期要求时,可从多方面进行优化:改进前处理方式以提高富集效率并降低基质干扰;更换灵敏度更高的检测手段,如由HPLC-UV切换至LC-MS/MS;优化色谱条件与检测参数,改善峰形与信噪比;适当增大进样量或降低系统噪声。必要时也可结合目标物的安全阈值,重新评估检出限要求的合理性。