可提取物杂质分析
技术概述
可提取物杂质分析是评估药品包装材料、医疗器械及食品接触材料在严苛条件下释放潜在有害物质的核心检测技术,通过系统的提取试验与精密仪器定性定量,识别材料中的添加剂、降解产物和工艺残留物,为产品安全性评价、相容性研究及法规申报提供关键数据支撑,在制药与医疗器械质量研究领域占据不可替代的地位。
检测样品
本项检测的对象覆盖各类与药品、食品或人体可能发生直接或间接接触的材料及组件,不同类型的样品其提取行为和关注杂质谱存在明显差异,需结合实际使用场景确定取样与提取方案。常见的检测样品包括以下几类:
- 药用包装材料:输液袋、塑料药瓶、铝塑组合盖、胶塞、垫片、预灌封注射器、笔式注射器组件等;
- 医疗器械产品:中心静脉导管、输液器、血液透析器、人工晶状体、骨科植入物、介入类耗材等;
- 食品接触材料:食品包装薄膜、饮料瓶、罐头内涂层、餐厨具、密封垫圈等;
- 化妆品包装:膏霜瓶、喷雾罐、滴管、泵头及内衬缓冲材料;
- 生产系统组件:硅胶管、滤膜、一次性储液袋、阀门密封件与垫圈等。
送检时建议提供样品的材质信息、生产工艺说明及预期用途,以便实验室制定更具针对性的提取条件与检测方案,确保检测结果能够真实反映材料的潜在释放风险。
检测项目
围绕材料安全性评价目标,提取研究相关的检测项目通常分为以下几个层面,各项目相互配合,共同构建完整的杂质谱画像。
1. 可提取物杂质分析与目标物筛查
在加速或加严提取条件下,对材料中迁移释放出来的有机物与无机物进行系统筛查,建立可提取物谱图,识别抗氧剂、增塑剂、单体残留、催化剂、润滑剂及降解产物等目标物,并完成半定量或精确定量,是整个研究的起点与核心环节。
2. 浸出物研究
在实际模拟使用条件下,测定从包装系统或器械迁移至药品、食品或体液中的具体物质,评估真实接触场景下的暴露水平。浸出物研究通常与稳定性考察相结合,贯穿产品有效期研究全过程,为最终安全性结论提供直接证据。
3. 无机元素与挥发性有机物检测
针对重金属元素、催化剂金属残留以及挥发性有机化合物分别设立专项检测,采用高灵敏度的分析手段测定铅、镉、砷、汞、铬等有害元素及苯系物、卤代烃、残留溶剂等挥发性物质,补充完善整体杂质谱信息。
4. 毒理学关注指标评估
包括未知峰的结构推断、检出物与安全阈值的初步比对、材料基础理化性质表征等,通过将定量结果与毒理学关注阈值、允许日暴露量等指标进行对照,为后续风险评估与安全性结论提供依据。
检测方法
检测方法的选择直接决定结果的准确性与完整性,行业已形成较为成熟的方法体系与流程规范,以下从三个维度进行说明。
1. 标准测试方法
参照国内外药典通则、行业标准与相容性研究指导原则中推荐的提取试验规程执行,常见提取方式包括浸提法、回流提取、索氏提取与加速溶剂提取等。提取溶剂体系通常涵盖极性、中等极性与非极性多个层级,并根据产品实际接触介质设置缓冲盐溶液、醇溶液等模拟液,试验温度与时间依据材料耐受性、灭菌工艺及贮存条件综合设定,确保提取条件既具挑战性又不导致材料发生非预期的破坏性降解。
2. 可提取物杂质分析方法开发与验证
遵循“先筛查、后确证”的策略:首先通过多种溶剂、多种条件对样品进行加严提取获得粗提物;再利用宽谱扫描手段尽可能多地捕捉可提取物信息;随后对检出物逐一进行结构鉴定与定量确认;最后结合提取率与安全性阈值开展风险评估,形成完整的方法研究报告。针对目标物的定量方法还需完成专属性、线性、精密度、准确度与检测限的方法学验证,保证数据科学可靠。
3. 快速检测技术
在初步筛查阶段采用高分辨质谱进行非靶向扫描,快速锁定潜在关注物;顶空进样技术用于挥发性组分的快速捕获,热脱附技术用于吸附性材料释放物的考察,总有机碳分析用于水相提取液中有机物总量的快速评估。多种快速技术相互补充,形成高效覆盖不同极性、不同挥发性物质的检测矩阵,显著提升筛查通量。
检测仪器
提取研究对仪器灵敏度与分辨率要求极高,实验室通常配置以下设备以覆盖不同类型杂质的分析需求:
- 气相色谱-质谱联用仪(GC-MS):挥发性和半挥发性有机物的主力筛查与定量设备;
- 液相色谱-质谱联用仪(LC-MS/MS):不挥发、热不稳定有机物的高灵敏分析;
- 高效液相色谱仪(HPLC):目标化合物的常规定量分析,配紫外、荧光或蒸发光散射检测器;
- 电感耦合等离子体质谱仪(ICP-MS):痕量无机元素与重金属检测;
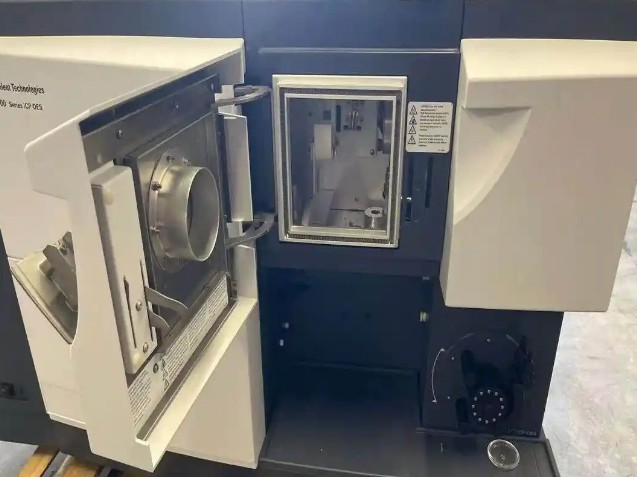
- 电感耦合等离子体发射光谱仪(ICP-OES):较高含量金属元素的快速测定;
- 顶空气相色谱仪(HS-GC):残留溶剂与挥发性组分分析;
- 傅里叶变换红外光谱仪(FTIR):材料本体结构鉴别与异物比对;
- 离子色谱仪(IC):无机阴离子、阳离子及小分子有机酸的测定。
各仪器协同工作,配合严格的空白对照与系统适用性试验,可最大程度避免假阳性或漏检,保证检测数据的完整性与可追溯性。
应用领域
1. 制药行业
药品包装系统相容性研究是可提取物杂质分析最主要的应用场景。仿制药一致性评价、创新药注册申报、变更包装供应商等环节均需提交完整的提取研究数据;此外,一次性生产系统(如储液袋、管路、滤器)的释放物研究也成为生物制药工艺验证的重要内容,直接关系药品质量与患者用药安全。
2. 医疗器械领域
医疗器械生物学评价中对材料可沥滤物的要求日益严格,通过系统的提取研究可以识别器械在临床使用中可能释放的物质,为毒理学风险评估与生物学试验设计提供输入,广泛适用于血管内导管、长期植入物、输注器具、眼科产品等高风险器械的注册与变更研究。
3. 食品与化妆品包装领域
食品接触材料的新物质迁移评估、新型可降解包装材料开发中的安全验证、化妆品包材与内容物的相容性考察等场景,同样依赖系统化的提取与迁移检测,帮助企业在产品设计阶段及时识别并管控潜在风险物质,降低上市后的合规风险。
常见问题
问题一:可提取物杂质分析的检测周期是多久?
一般为7-15个工作日。具体周期受多方面因素影响:检测项目数量越多、样品数量越大,所需时间相应延长;若涉及多溶剂、多条件的系统提取,或需要对未知峰进行深度结构鉴定与毒理学评估,周期也会有所增加;方法开发与验证类项目通常长于常规筛查项目。如企业有申报节点压力,可提前与实验室沟通安排加急处理,通过并行安排提取试验、优化仪器排机等方式压缩整体交付时间。
问题二:可提取物杂质分析的检测价格是多少?
检测费用与多个因素密切相关:检测项目的数量与类型(如仅做挥发性筛查还是全套杂质谱研究)、所选分析方法与仪器类别、样品数量与提取条件的复杂程度、是否需要定量方法开发与验证、报告周期是否加急等,都会影响最终报价。此外,支持注册申报的完整研究与内部质量摸底所对应的方案深度差异较大,费用自然不同。建议在送检前与检测机构充分沟通研究目标与样品信息,获取针对性的检测方案与报价。
问题三:可提取物与浸出物有什么区别?
两者最核心的区别在于提取条件的严苛程度与研究目的。可提取物是在实验室加严条件下(更高温度、更长时间、更强溶剂)从材料中提取出来的物质总和,反映材料的“潜在释放能力”;浸出物则是在模拟真实使用条件下实际迁移到药品或食品中的物质,反映“真实暴露水平”。可提取物研究属于上限摸底,浸出物研究属于实际验证,两者前后衔接、互为支撑。
问题四:提取溶剂和提取条件如何选择?
溶剂选择遵循“模拟真实接触+加严挑战”的双重原则:水、缓冲盐溶液对应水性药品,醇水混合液对应含醇制剂,正己烷等非极性溶剂用于模拟脂溶性接触场景,同时会选用强效溶剂做加严提取以获取材料的最大释放潜力。温度与时间则参考产品的灭菌工艺、贮存条件及使用极限,常用组合包括高温加速条件与长期贮存模拟条件。
问题五:未知可提取物如何进行结构鉴定?
通常采用高分辨质谱与多级质谱联用策略:先获取精确分子量与同位素分布信息,再通过碎片离子推断官能团与结构单元,结合标准品比对、商业化谱库与文献数据库检索,并参照材料配方与合成工艺信息进行佐证,最终给出明确的定性结论。对暂无法完全确认的未知峰,报告中会列出保留时间、质谱特征及可能的类别归属,供后续研究跟进。
问题六:检测结果如何用于安全性评估?
获得定量数据后,通常将各检出物的暴露水平与安全阈值进行比较:常用做法包括比对毒理学关注阈值、参考允许日暴露量或采用毒理学等同性评估策略。当检出物水平低于相应阈值时,可认为风险可控;若超出阈值,则需进一步开展浸出物研究或针对性的毒理学数据检索,必要时调整配方或更换包装材料,直至风险降至可接受水平。